Числените симулации, които моделират времевата еволюция на материята на атомно ниво, са от съществено значение за изследванията в областта на химията, биологията и материалознанието. За първи път екип от Харвардския университет успя да симулира поведението на структура, съставена от 44 милиона атома, като използва един от най-добрите суперкомпютри в света и нов изкуствен интелект.
Изследователите отдавна използват числени симулации, за да изучават поведението и еволюцията на атомите с цел разработване на нови лекарства или материали със специфични свойства. Размерът на изследваните молекулярни системи обаче е ограничен от изчислителната мощност на компютрите. Някои методи позволяват много по-сложни атомистични симулации, но им липсва прецизност, тъй като изискват опростяване на някои междуатомни взаимодействия, което неминуемо се отразява на достоверността на получените резултати.
За да осигурят по-точни и също толкова бързи симулации на системи, съставени от много голям брой атоми, изследователи от Харвардския университет разработиха нова архитектура, която се нарича Allegro и която те наскоро тестваха на суперкомпютъра Perlmutter в Националния научноизчислителен център за енергийни изследвания на Министерството на енергетиката на САЩ (класиран на 8-мо място в последната класация на суперкомпютрите Top 500).
„Тази разработка прехвърля точността, ефикасността на извадките и устойчивостта на дълбоките еквивариантни невронни мрежи до екстремни изчислителни мащаби“, обобщават изследователите в своята научна работа, която засега още не е рецензирана.
Бързо, точно и мащабируемо моделиране
Въпреки че квантовата механика управлява взаимодействията между атомите и електроните, много физични и химични явления се случват в мащаби, които надхвърлят скоростта на движение на атомите, обяснява екипът. Постигането на такива мащаби изисква иновативни изчислителни подходи, които могат да улавят квантовите взаимодействия бързо и точно, както и паралелни архитектури, които могат да работят на суперкомютри с екзафлопна производителност.
Но реалните физични и химични системи имат много по-сложна структура, отколкото изчислителните методи могат да проучат, а наблюдаваната еволюция надхвърля времевата скала на атомистичното моделиране.
„Това разминаване между решаващите фундаментални въпроси и явленията, които могат да бъдат ефективно моделирани, продължава от десетилетия“, отбелязват изследователите.
В някои случаи, особено в областта на материалознанието, моделирането може да бъде опростено чрез разделяне на системата на няколко по-малки модела. Това обаче не е възможно в науките за живота, където някои вирусни структури се състоят от милиони атоми, в допълнение към големия брой водни молекули (необходими за моделиране на физиологичната среда).
За да успеят да моделират много голям брой атоми, Борис Козински и колегите му използват невронна мрежа, известна като еквивариантна мрежа, способна да изчислява взаимодействията между атомите, като взема предвид всички възможни форми на симетрия (транслации, ротации, отражения), за да постигне по-точно представяне на атомната геометрия. Получената архитектура, наречена Allegro, съчетава скорост, точност, стабилност и мащабируемост.
„По този начин тя поставя ново инженерно ниво за молекулярната динамика и отваря вратата за моделиране на недостъпни досега системи“, обобщават изследователите.
Максимален размер от 126,4 милиона атома
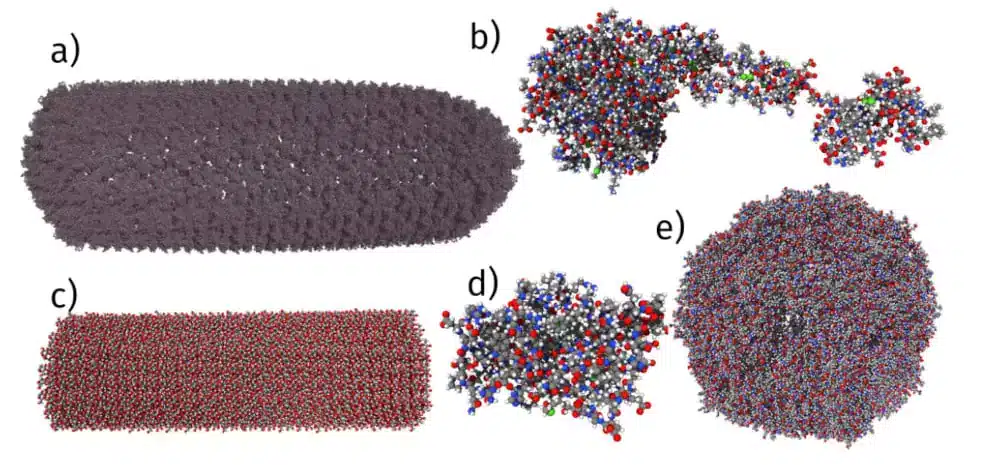
За да демонстрира възможностите на Allegro за еволюция, екипът първо провежда симулации на динамиката на протеините в стационарно състояние с продължителност няколко наносекунди, а след това преминава към структура от 44 милиона атома, разтворени във вода (съответстваща на пълния капсид на ХИВ), използвайки суперкомпютъра Perlmutter. Те също така моделират еволюцията на други често срещани молекули, като например фактор IX – кръвен протеин, участващ в съсирването на кръвта, чийто ген е мутирал при хемофилия тип В, целулозата и вируса на тютюневата мозайка.
Този нов подход дава възможност да се моделира с много висока точност всяка структура, съставена от много голям брой атоми. Екипът съобщава за производителност от 100 времеви стъпки в секунда и максимален размер от 126,4 милиона атома.
„Ние демонстрираме превъзходно мащабиране до 100 милиона атома и ниско мащабиране от 70% с помощта на 5120 графични процесора A100“, споделят авторите на изследването.
Разбира се, подходът не се ограничава само до биологичните молекули; той може да се използва в областта на материалознанието.
Моделирането на молекулярна динамика е в основата на на една нова изчислителната наука, тъй като дава представа за динамиката на молекулите и материалите в атомен мащаб. Тези модели осигуряват ниво на разделителна способност, разбиране и контрол, което обикновено е невъзможно да бъде постигнато само с помощта на експерименти, което ги прави изключително мощен инструмент за подпомагане на знанията на учените и за разработване на нови продукти.
Новата архитектура Allegro е способна да моделира динамиката на всяка атомистична структура, включително поликристалните и многофазните композити, дифузията в стъклата, полимеризацията и каталитичните реакции. Бе показано, че Allegro може съвсем точно да изследва атомните сили от набора данни SPICE, който съдържа над един милион молекулярни структури и пептиди. По този начин той може да допринесе за постигането на сериозен пробив в изучаването на сложните молекули.
Очакванията са, че в бъдеще тази архитектура ще бъде разгърната на още повече компютърни ресурси, което ще ѝ позволи да постигне по-голяма мащабируемост от демонстрираната в това проучване.
С тази нова технология става възможно да бъдат изучавани различните неорганични материали и органични молекули с безпрецедентна към днешен ден точност. Това позволи създаването на съвсем нови видове материали, лекарствени препарати и още много други.
 Всичко важно от света на технологиите, директно в пощата ти.
С абонирането приемате нашите Условия и Политика за поверителност. Може да се отпишете с един клик по всяко време.
Коментирайте статията в нашите Форуми. За да научите първи най-важното, харесайте страницата ни във Facebook, и ни последвайте в Google Новини, TikTok, Telegram и Viber или изтеглете приложението на Kaldata.com за Android, iPhone, Huawei, Google Chrome, Microsoft Edge и Opera!